




La transition de la FDA vers le règlement sur les systèmes de gestion de la qualité, ou QMSR, prévue pour février 2026, a retenu l'attention de toute l'industrie des dispositifs médicaux, et à juste titre. Pour de nombreuses équipes, en particulier celles qui opèrent déjà sous la norme ISO 13485, les implications pratiques sont moins spectaculaires que ne le suggèrent les titres. Pour d'autres, notamment les entreprises qui n'ont vendu que sur le marché américain, ce changement nécessite une réelle préparation. Comprendre ce qui change et où les écarts ont tendance à apparaître est le point de départ le plus utile.
Ce que le QMSR et la norme ISO 13485 changent dans la pratique
Pour les entreprises déjà certifiées ISO 13485, le passage au QMSR ne constitue pas une perturbation majeure. Si vous vendez à l'échelle mondiale ou en Europe, vous intégrez déjà la gestion des risques tout au long du cycle de vie du produit, et à certains égards, cette harmonisation est un soulagement : une seule norme à suivre au lieu de deux qui tirent parfois dans des directions opposées.
Les entreprises qui ont le plus de travail à accomplir sont celles qui ont opéré exclusivement sous l'ancien règlement sur les systèmes qualité de la FDA sans certification ISO. Pour elles, l'étape immédiate la plus importante est une analyse approfondie des écarts : examiner leur système de gestion de la qualité actuel et leurs procédures opérationnelles normalisées par rapport aux nouvelles exigences, et identifier les points où leur documentation et leurs processus sont insuffisants. Le domaine qui révèle généralement le plus d'écarts est la gestion des risques, en particulier l'attente selon laquelle la réflexion sur les risques doit être intégrée à l'ensemble du cycle de vie du produit, et non traitée comme une activité isolée à des points de contrôle spécifiques.
Une réflexion axée sur les risques tout au long du cycle de vie du produit
Le risque, au sens réglementaire, est un concept plus large que ce que la plupart des gens supposent lors d'une première approche. Il ne s'agit pas seulement de savoir si un dispositif peut briser. Il englobe tout ce qui peut affecter la qualité du produit, du moment où la fabrication est terminée jusqu'à la fin du cycle de vie du dispositif sur le terrain : transport, stérilisation, stockage, manipulation par le personnel clinique, interaction avec le patient. Toute variable qui n'est pas comprise et maîtrisée contribue au risque global du produit.
Dans la pratique, les fabricants planifient et gèrent cela par le biais d'un processus structuré. Il existe généralement un dossier de gestion des risques global, avec des plans et des dossiers subsidiaires couvrant des domaines tels que la conception, la production et l'utilisabilité. Chacun d'eux alimente un profil de risque cumulatif. L'objectif est de comprendre les variables et les forces extérieures susceptibles d'avoir un impact sur la sécurité des patients et la qualité des produits, et le processus garantit qu'aucun risque élevé ne reste sans mesure d'atténuation, et que l'agrégat des risques de niveau inférieur n'atteint pas un point où le produit ne devrait pas être mis sur le marché. Comme le risque ne peut être totalement éliminé, cette compréhension et cette atténuation sont essentielles à la réussite et à la sécurité des lancements de produits.
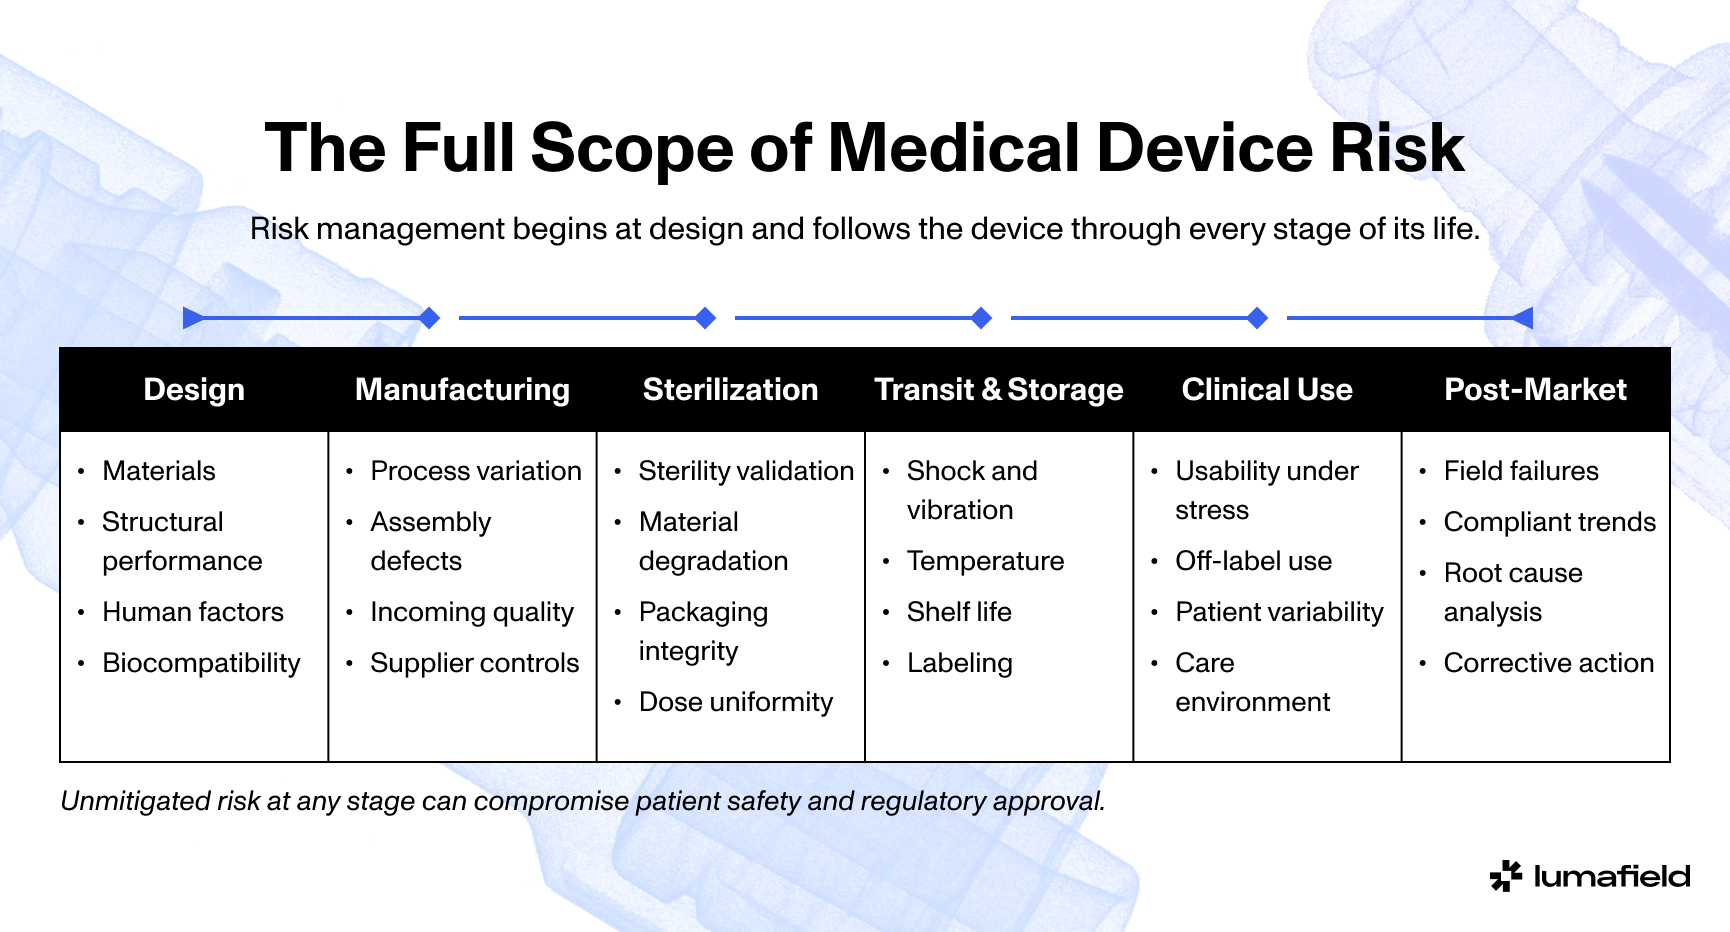
Le processus suit une logique simple : quel est le risque initial, quelle est la réponse apportée et quel est le risque résiduel après cette réponse ? Les organismes de réglementation ne recherchent pas la perfection. Ils recherchent la rigueur : la preuve que les équipes ont réfléchi attentivement aux risques à chaque étape, documenté leur raisonnement et mis en place des contrôles proportionnels à leurs conclusions.
Les lacunes d'audit les plus souvent négligées par les équipes
Pour les entreprises qui se préparent à leur premier audit sous le QMSR, l'écart qui apparaît le plus souvent est un décalage entre la façon dont la gestion des risques est comprise en interne et ce que les organismes de réglementation s'attendent à voir démontré, et cela se manifeste rarement par un document manquant.
Les meilleures équipes traitent la gestion des risques comme bien plus qu'une simple activité de conformité, bien plus qu'une case à cocher dans un dossier de conception. L'attente réglementaire s'aligne sur cette réflexion : la gestion des risques doit être intégrée au fonctionnement de l'entreprise plutôt que d'y être ajoutée. Cela signifie disposer d'évaluations des risques documentées aux étapes appropriées du cycle de vie du produit, s'assurer que les hypothèses qui sous-tendent ces évaluations sont remises en question plutôt que reprises sans critique, et maintenir la traçabilité pour montrer comment le risque a été suivi et traité au fur et à mesure de l'évolution du produit.
La norme ISO 14971, qui régit la gestion des risques des systèmes de gestion de la qualité, constitue ici un point de référence utile. Vérifier votre dossier de gestion des risques par rapport à cette norme et vous assurer que votre documentation reflète les évaluations appropriées aux bonnes étapes du cycle de vie est un moyen concret et pratique de combler les lacunes les plus courantes avant un audit.
Les preuves que les organismes de réglementation attendent de plus en plus
L'analyse des risques n'est crédible que si les preuves qui l'étayent le sont. Deux catégories de preuves sont devenues de plus en plus centrales dans la manière dont les équipes qualité renforcent cette crédibilité.
La première est la caractérisation des modes de défaillance. Tester les produits jusqu'à la défaillance, comprendre comment et pourquoi ils échouent, et documenter ces modes de défaillance avec rigueur est fondamental. Ce n'est pas nouveau, mais l'exigence de profondeur et de traçabilité a augmenté. Bien connaître ses modes de défaillance crée également un avantage significatif par la suite : si un dispositif est retourné du terrain, vous partez d'une base de connaissances plutôt que d'avoir à reconstituer la cause profonde à partir de zéro.
La seconde est le contrôle statistique des processus (CSP) en temps réel, mis en œuvre le plus près possible de la source de fabrication. Aucun processus de fabrication ne produit des résultats identiques à chaque fois. Il y a trop de variables. Cependant, des informations solides et des données de tendance sur votre équipement d'inspection, maintenues en continu plutôt qu'échantillonnées à des points de contrôle, vous donnent la capacité de voir les problèmes se former avant qu'ils n'entraînent un produit non conforme. C'est la direction que les équipes qualité devraient prendre : passer de l'inspection réactive à la surveillance prédictive des processus.
Obtenir plus de données, ou de meilleures données, avec le même niveau d'investissement, se traduit directement par une plus grande confiance dans votre analyse des risques. C'est cette confiance que les organismes de réglementation recherchent avant tout.
Vérifier que le produit fabriqué correspond à la conception initiale
L'un des défis persistants dans la fabrication de dispositifs médicaux est l'écart entre l'intention de conception et la réalité de la production. Un dispositif performant en phase de développement peut se comporter différemment à grande échelle, et cette variation est souvent trop subtile pour être détectée par une inspection ponctuelle.
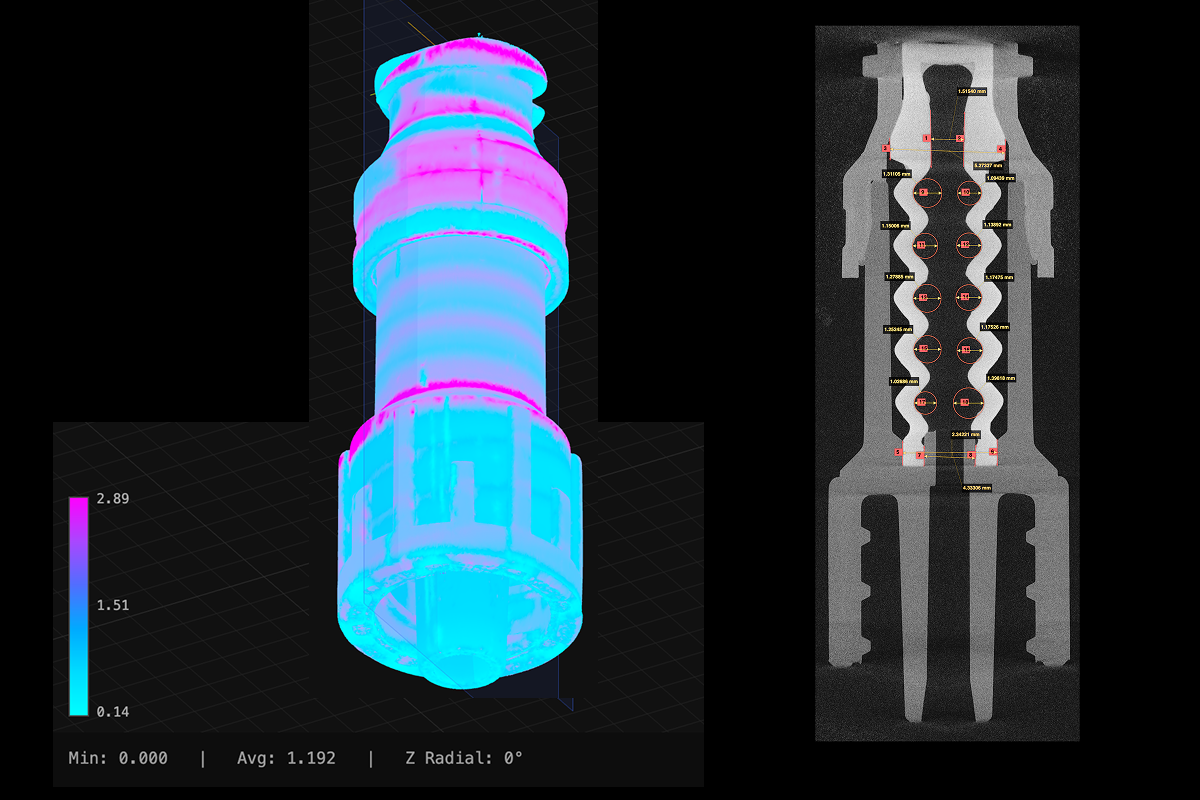
L'approche la plus efficace consiste à identifier les caractéristiques réellement critiques pour la qualité, à comprendre l'impact des écarts sur la performance du produit, puis à axer l'inspection et la vérification sur ces éléments plutôt que sur un protocole d'échantillonnage général. Cela permet aux équipes qualité de générer des données plus riches et ciblées, de réduire le nombre de pièces détruites lors des tests fonctionnels et de maintenir une vision claire entre les variations de fabrication et les risques liés au produit.
En cas de défaillance sur le terrain
Les défaillances sur le terrain exigent une analyse rapide et crédible des causes profondes. Les données les plus précieuses proviennent généralement des dispositifs retournés. Si un dispositif peut être récupéré et analysé en laboratoire, une équipe ayant documenté ses modes de défaillance connus se trouve dans une position bien plus avantageuse. Plutôt que de réanalyser les causes depuis le début, elle peut comparer ses observations à une bibliothèque de défaillances documentées pour déterminer rapidement s'il s'agit d'un mode connu, d'une variante ou d'un phénomène nouveau.
C'est ici que l'apprentissage automatique commence à avoir un impact concret et significatif. L'entraînement d'un modèle sur les modes de défaillance documentés lors de la conception permet aux équipes de surveillance après commercialisation de travailler avec de meilleures données, de signaler les anomalies plus rapidement et d'identifier des cas limites imprévus lors du développement. Cette capacité, qui relie les connaissances de la phase de conception aux données de performance sur le terrain, est l'une des applications les plus pratiques de l'IA dans la qualité des dispositifs médicaux aujourd'hui.
Établir un système qualité capable de résister à l'examen
Pour les entreprises en démarrage, les exigences du QMSR peuvent sembler représenter un fardeau de conformité important. Il est plus utile de les aborder comme un problème de conception : comment intégrer une réflexion axée sur les risques dans les méthodes de travail de votre équipe, plutôt que de simplement les superposer aux processus existants sous forme d'exercice documentaire ?
Le principe fondamental est d'interpréter la réglementation de manière réfléchie selon votre contexte spécifique. Il n'existe pas de mise en œuvre unique. Ce qui importe, c'est la cohérence de votre approche, le reflet authentique de votre gestion des risques et la traçabilité démontrable qui en découle. Intégrez ces principes à vos processus d'affaires, et pas seulement à votre système de gestion de la qualité. Établissez des points de contrôle tout au long du cycle de vie du produit pour réévaluer et tester les hypothèses de votre analyse des risques. Gardez l'objectif final en vue : un produit sur lequel les chirurgiens et cliniciens peuvent compter, soutenu par un dossier après commercialisation reflétant la rigueur de sa conception.
Les cinq à dix prochaines années
Les cinq à dix prochaines années dans le développement de dispositifs médicaux seront marquées par l'intégration de nouveaux outils dans les flux de travail de gestion de la qualité et des risques. L'apprentissage automatique, l'analyse assistée par IA et les jumeaux numériques permettent désormais de comprendre les produits avec une rapidité et une précision inégalées. Dans un contexte réglementaire, la valeur de ces outils réside dans leur capacité à accélérer la détermination du niveau de contrôle des risques nécessaire pour produire un dispositif à la fois sûr et fiable à fabriquer.
L'attente fondamentale des organismes de réglementation demeure inchangée : démontrer que vous comprenez votre produit et ses risques, et que vos contrôles sont proportionnés et traçables. Ce qui change, c'est la sophistication des outils disponibles pour répondre à cette exigence. Les entreprises qui sauront les utiliser efficacement seront mieux positionnées, non seulement pour les audits, mais aussi pour l'objectif plus crucial de mettre à disposition des dispositifs cliniques de meilleure qualité.